|
Pianeta
Chimica.it
Responsabile:
Prof. Mauro Tonellato
|
|
|
|
|
|
| |
|
|
|
 Chimica
al Computer
Olimpiadi
della Chimica
Giochi della Chimica
Molecola del Mese
Materiale Didattico
Spettroscopia NMR
 PianetaChimica home
|
Software libero di chimica
Permette di:
Disegnare
molecole e reazioni da inserire in relazioni e dispense.
Creare
i modelli tridimensionali delle molecole per capirne la struttura
e le proprietà.
Attribuire
la nomenclatura IUPAC ad una molecola.
Calcolare
gli orbitali molecolari, la struttura 3D, l'energia
e la reattività sia delle molecole che degli intermedi
di reazione utilizzando le equazioni fondamentali della quantomeccanica.
Calcolare
lo spettro IR di una molecola e quindi aiuta ad interpretare
gli spettri IR sperimentali assegnando ad ogni picco la corrispondente
oscillazione della molecola.
Calcolare
lo spettro NMR di una molecola e quindi aiuta ad interpretare
gli spettri NMR.
Vedere
i modelli 3D di proteine, RNA e DNA, che così possono
essere indagati nei dettagli e meglio compresi.
Eseguire
il docking molecolare peri calcolare le interazioni tra proteina
e legando e capire come i farmaci interagiscono con le loro proteine
bersaglio.
|
|
|
|
|
|
|
|
|

. . . . . . . . . . . . . . . . . . .. .
. . . . .. . . . . Chemsketch
Disegna le molecole in 2D
Assegna il nome IUPAC
Trasforma le molecole da 2D a 3D
https://www.acdlabs.com/resources/free-chemistry-software-apps/chemsketch-freeware/
Chemsketch (distribuito gratuitamente dalla ACD Labs) è
il programma più semplice ed immediato per disegnare molecole
e generare il loro nome IUPAC (nella versione gratuita
questa funzione si applica solo a molecole con meno di 50 atomi).
Dalla versione 2024.2 è migliorata la definizione delle
immagini che esporta in Word soprattutto per il testo.
Fornisce anche alcuni dati sulle molecole che disegnate come peso
molecolare, composizione percentuale, formula bruta, indice di
rifrazione, densità, tensione superficiale, ecc.
Ma fa anche di più...
Permette di generare il modello tridimensionale della molecola
(ottimizzato in modo semplicistico) e di modificare le lunghezze
e gli angoli di legame, come pure le configurazioni R/S.
Videolezioni di Chimica al Computer
con Chemsketch
Videolezioni di nomenclatura IUPAC
Nomenclatura IUPAC
Provate ad usare Chemsketch in classe
Le videolezioni di Nomenclatura IUPAC e la dispensa Nomenclatura
IUPAC oltre a spiegare nei dettagli la nomenclatura, sono
una guida utile anche per imparare ad usare Chemsketch.
|
|
|
|
|
|
|
. . . . . . . . . . . .
. . . . . . . . . .. . . . .. .. . . . ISIS
Draw 2.5
Disegna le molecole in 2D
Dato che ISIS Draw, da vari anni, non è
più distribuito da MDL, lo potete scaricare qui:
ISIS
Draw 2.5 - download
Tra i molti programmi per disegnare molecole in 2D, forse il migliore
è ISIS Draw 2.5 (gratuito!).
Si tratta di un programma completo ed efficace che permette in
pochi secondi di disegnare molecole anche complesse dall'aspetto
professionale per inserirle in dispense o appunti personali. (vedi
foto qui a lato).
Tutte le molecole, nelle dispense di pianetachimica, sono state
disegnate con ISIS Draw!!
N.B. Isis Draw può
essere usato con Windows 7, 10 e 11 a patto di impostare
la compatibilità con WinXP (pulsante destro - proprietà
- compatibilità - Win XP)
Con Widows 7 funziona perfettamente.
Con Windows 10 e 11 funziona bene a patto di NON
usare il pulsante A che serve per assegnare il tipo di
atomo alle varie posizioni di una molecola.
Se si preme il pulsante A, il programma va in crash. Questo accade
perchè il pulsante A di Isis Draw richiama la funzione
Help che è stata abolita per motivi di sicurezza a partire
da Windows 8.
Per inserire con successo un atomo diverso al posto degli atomi
di carbonio che vengono inseriti di default nelle molecole, si
possono usare questi due metodi.
A) Si seleziona l'atomo con un click
sinistro del mouse e si digita il simbolo dell'atomo direttamente
da tastiera (ad es CH3, OH, NO2, ecc).
Oppure:
B) Si seleziona l'atomo con un click destro del mouse.
Nella finestra che si apre si può digitare l'atomo da inserire
e schegliere se un carbonio deve essere esplicito o implicito
e scegliere la posizione degli atomi di idrogeno
L'alternativa a Isis Draw è Chemsketch che viene continuamente
aggiornato, ma è più complicato da gestire.
Giudicate voi stessi la qualità di questi due programmi
confrontando i due documenti identici qui sotto. In uno le formule
sono state disegnate con IsisDraw, nell'altro con Chemsketch
(2023).
Documento
disegnato con IsisDraw
Documento
disegnato con Chemsketch
Dalla nuova versione 2024.2 Chemsketch ha migliorato questo difetto
di bassa risoluzione del testo.
. . .
. . . . . . . . . . . . . . . . .. BioviaDraw
Disegna le molecole in 2D
Assegna il nome IUPAC
https://www.3dsbiovia.com/products/collaborative-science/biovia-draw/
E' la nuova versione di ISISDraw compatibile con Windows 10 e
11. E' un buon programma, compatibile con i vecchi file di ISISDraw,
ma, a mio avviso, è peggiore della vecchia versione perchè
è meno immediato. E' distribuito gratuitamente per insegnanti
e studenti.
|
|
|
|
|
|
. . . . . . . . . . . . . . . . . .
. . . . . .. .. .. . . . . . ArgusLab
4.0
Disegna le molecole in 3D
Ottimizza la loro struttura
Mostra gli orbitali molecolari
Calcola le energie di formazione
http://www.arguslab.com
Con questo ottimo programma distribuito (gratuitamente) da Mark
Thompson della Planaria Software, è possibile creare molecole
anche complesse per esaminarle in 3 dimensioni con un'ottima qualità
grafica.
Inoltre sono disponibili delle funzioni avanzate di calcolo quantomeccanico
per l'ottimizzazione tridimensionale delle molecole, per il calcolo
della superficie degli orbitali HOMO e LUMO che permettono di
indagare la reattività delle molecole.
Videoezioni di Chimica al Computer
con ArgusLab
Videolezioni
con ArgusLab
Lezioni con ArgusLab
Provate ad usare ArgusLab in classe
Le videolezioni con ArgusLab e le lezioni con ArgusLab
oltre a spiegare vari aspetti della chimica organica, sono una
guida per imparare ad usare ArgusLab.
|
|
|
|
|
|
|
. . . . . . . .
. . . . . MGL Tools e AutoDock Vina
MGL - mostra la struttura 3D delle proteine
Vina - fa il docking molecolare
MGL Tools http://mgltools.scripps.edu/downloads
AutoDock Vina http://vina.scripps.edu/download.html
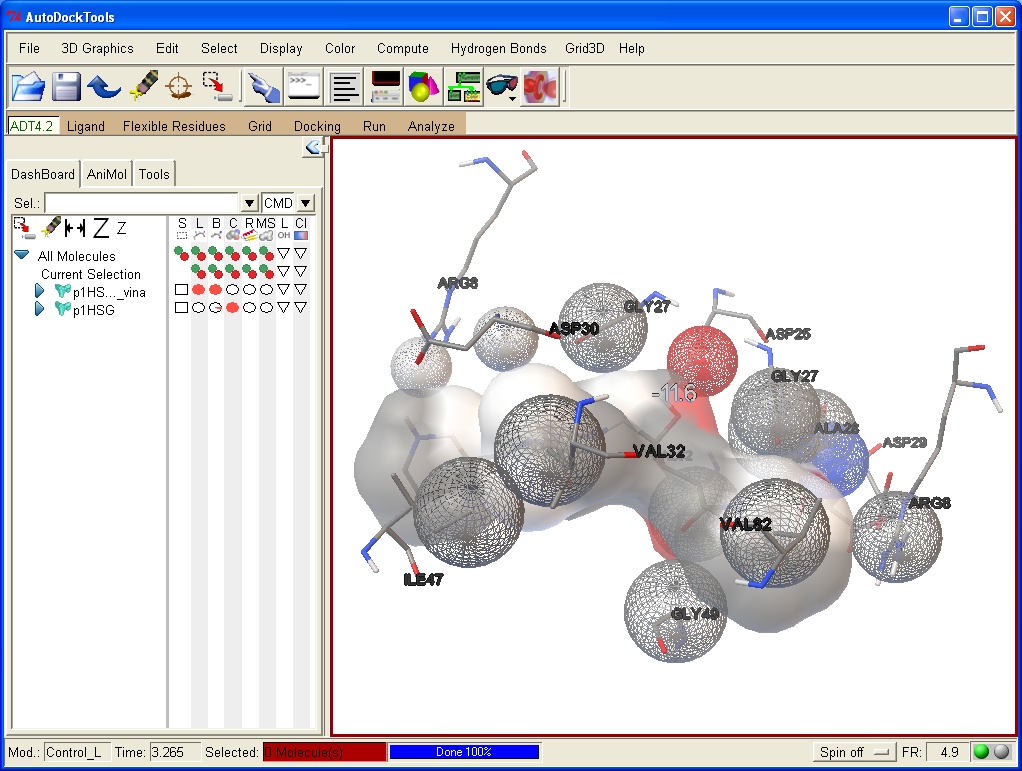
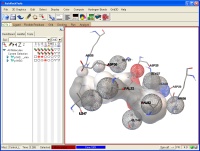
MGL Tools comprende Autodock Tools (ADT), un programma
gratuito di modellistica molecolare ideale per le proteine.
E' anche ideale per elaborare le proteine e i legandi prima di
eseguire il docking molecolare con AutoDock Vina. Permette inoltre
di valutare i risultati del docking.
E' stato sviluppato al MGL Molecular Graphic Laboratory dello
Scripps Research Institute
AutoDock Vina è il programma gratuito di docking
molecolare più usato al mondo.
E' stato sviluppato dal Dr. Oleg Trott del The Scripps Research
Institute. E' un programma molto avanzato che sfrutta al massimo
la potenza di calcolo delle macchine multiprocessore e consente
non solo di esplorare le varie conformazioni del legando, ma può
anche trattare come flessibili i residui degli amminoacidi del
sito attivo.
Lezioni di Chimica al Computer
con AutoDock Vina
Lezioni con AutoDock
Vina
Provate ad usare MGL Tools e AutoDock Vina in classe
Le lezioni con AutoDock Vina oltre a spiegare vari
aspetti struttura delle proteine e del docking molecolare, sono
una guida per imparare ad usare AutoDock Vina.
Il problema dell'interfaccia: MGL Tools vs UCSF
Chimera
Sebbene MGL Tools (ADT) sia stato per anni l'interfaccia standard
per preparare i file per AutoDock Vina, oggi è considerato
obsoleto.
Per scopi didattici e per una maggiore facilità d'uso,
oggi si preferisce utilizzare UCSF Chimera (descritto più
sotto). Questo software di visualizzazione molecolare include
un modulo integrato (AutoDock Vina Interface) che permette di:
- Preparare la proteina e il legando (Dock Prep) automaticamente.
- Definire la scatola di ricerca (Grid Box) visivamente.
- Eseguire il docking e visualizzare i risultati senza uscire
dal programma.
|
|
|
|
|
|
|
. . . . . . . .
. . . . .. . . . . . . .. Avogadro
Disegna le molecole in 3D
Ottimizza la loro struttura
https://avogadro.cc/
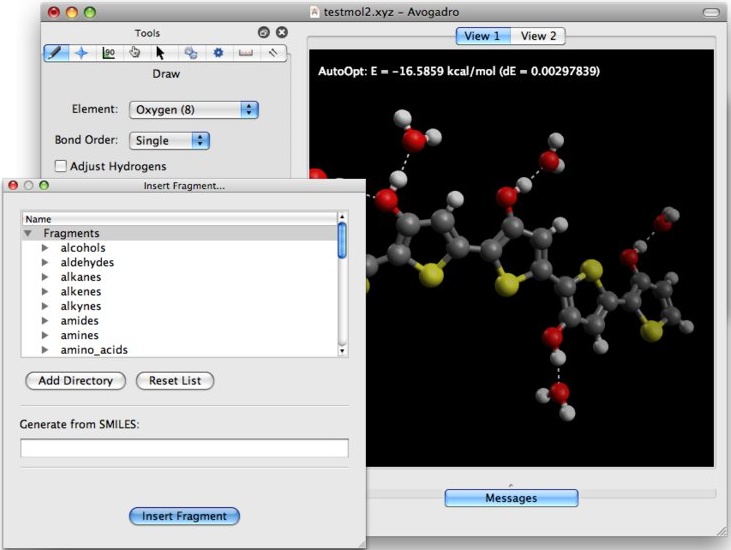
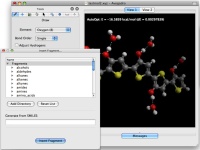
Avogadro è un programma di modellistica molecolare che
permette di costruire molecole organiche anche complesse, di calcolarne
la struttura più stabile con tecniche di meccanica molecolare
come UFF e MMFF94 e fornisce anche immagini di ottima qualità
grafica. Permette inoltre di aggiungere idrogeni alle molecole
ottenendo diversi gradi di protonazione in funzione del pH scelto.
Avogadro +
ORCA
Disegna
le molecole in 3D
Ottimizza la loro struttura con metodi quantomeccanici
avanzati
Calcola l'energia di formazione
Calcola e rappresenta gli orbitali molecolari
Calcola gli spettri IR
Mostra un'animazione dei movimenti della molecola per ogni frequenza
IR
Avogadro può essere usato come interfaccia grafica per
programmi di chimica computazionale di alto livello come ORCA
(free) (o Gaussian, a pagamento). Davvero notevole!
. . . . . . . . . .. . . . . . . . . . .
. . . . .. . . . . . .. . . . . .. ORCA
Fa calcoli quantomeccanici sulle molecole
Non ha un'interfaccia grafica propria, si appoggia ad Avogadro
https://www.faccts.de/orca/
È un pacchetto software (gratuito per uso accademico) progettato
per eseguire calcoli avanzati di chimica quantistica.
A differenza di altri software (come ArgusLab) che ottimizzano
le strutture utilizzando la meccanica molecolare o metodi semi-empirici
(come PM3 e AM1), ORCA sfrutta tecniche più rigorose, basate
su metodi ab initio e sulla Teoria del Funzionale della
Densità (DFT).
Principali funzionalità:
Ottimizzazione della geometria molecolare (minimizzazione dell'energia).
Calcolo degli orbitali molecolari e delle densità elettroniche.
Calcolo dell'energia totale e di formazione.
Simulazione di spettri IR e visualizzazione dei relativi modi
normali di vibrazione (i movimenti degli atomi a specifiche frequenze).
Interfaccia e Utilizzo:
Non possiede una propria interfaccia grafica integrata; l'interfaccia
di riferimento per costruire le molecole e generare i file di
input è Avogadro.
Attualmente, l'accoppiata Avogadro 2 + ORCA 6.1 risulta particolarmente
stabile ed efficace.
Note Tecniche:
Sviluppato e distribuito gratuitamente per scopi accademici dal
Max Planck Institute (gruppo del Prof. Frank Neese).
Livello di difficoltà: Alto. È uno strumento di
ricerca professionale, complesso da configurare e utilizzare,
non adatto alla didattica di base o alle scuole superiori.
Requisiti: Il file di installazione pesa circa 6 GB, ma una volta
installato il software occupa oltre 10 GB di spazio su disco.
|
|
|
|
|
|
. . . . .. . . . . . . . . .
. . . . .. . . . .. . . . .. . . . . . . . Chimera
Mostra la struttura 3D delle proteine
https://www.cgl.ucsf.edu/chimera/
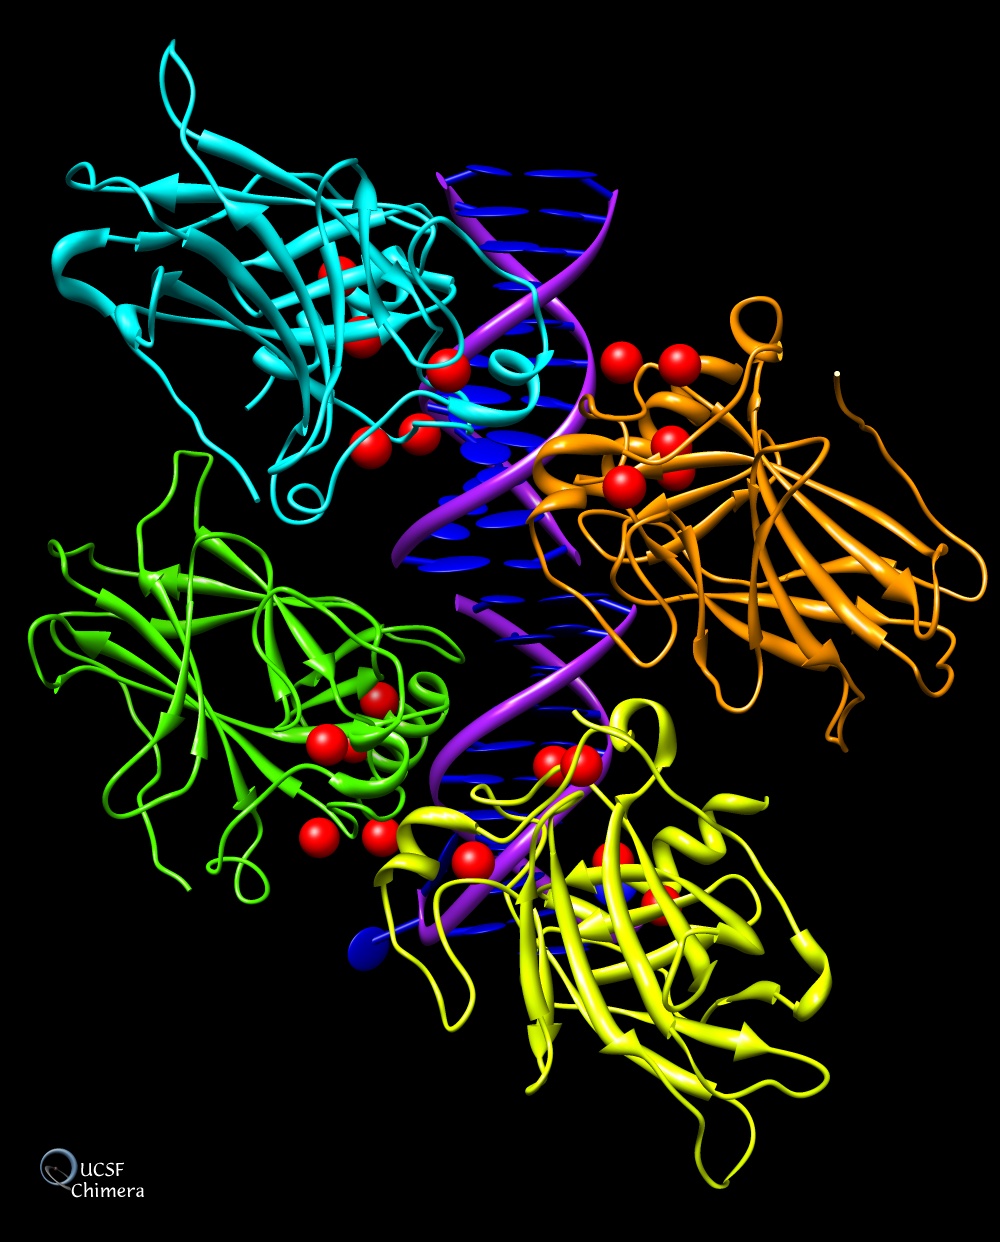
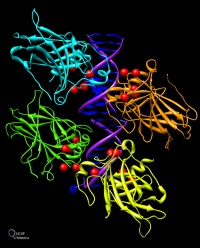
UCSF Chimera è un ottimo programma per visualizzare e analizzare
la struttura di molecole e macromolecole. E' adatto anche a visualizzare
il risultati del docking molecolare. Permette di generare immagini
di grande qualità grafica con una buona resa di luci, ombre,
riflessi e colori. Nel sito ufficiale trovate una galleria di immagini,
una documentazione completa, e alcuni tutorial. Può essere
usato gratuitamente per uso personale o didattico.
Molte delle immagini delle molecole del mese sono state realizzate
con Chimera
Viene anche usato come interfaccia grafica per fare docking molecolare
con AutoDock Vina.
|
|
|
|
|
|
|
. . . . . .
. . . . . . . . . . .. . . gNMR 4.1
Realizza spettri NMR simulati
gNMR 4.1 si può scaricare QUI premendo il pulsante destro
del mouse sul seguente link:
gNMR 4.1 - download
Questa è la versione più vecchia del programma gNMR,
ma è più semplice ed immediata da usare rispetto
alla nuova versione 5.06 mostrata qui sotto.
L'autore del programma, il prof. Budzelaa, mi ha autorizzato a
distribuirlo direttamente precisando che lui NON intende più
sostenerlo o fornire assistenza per questa vecchia versione.
Per generare lo spettro, è necessario disegnare prima la
molecola (ad es. con Isis Draw) e poi importare il file generato
(.skc) in gNMR. (File / Import / MDL-SKC).
L'unica funzione che non è inclusa nell versione demo è
il copia e incolla degli spettri che così non si possono
esportare direttamente in altri programmi (per esempio in Word).
Questo problema si supera facilmente premendo il pulsante "stampa
schermo" sulla tastiera del computer. L'immagine dello schermo
si può incollare in programmi di grafica come l'ottimo
Irfanview (free) che consente di ritagliare lo spettro con la
funzione Edit\Crop selection e poi di salvarlo.
.
. . . . . . . . . . . . . . . . . . ... . . .. . . . . . . .
gNMR 5.06
Realizza spettri NMR simulati
Potete esercitarvi con la spettroscopia NMR usando gNMR 5.06 (gratuito!),
di P.H.M. Budzelaar e distribuito dalla Ivorysoft, un programma
che calcola lo spettro NMR di una molecola assegnata. Nella foto
qui a lato si può vedere lo spettro del 2-butanolo. Rispetto
alla precedente versione 4.1 il programma è ora utilizzabile
gratuitamente per la didattica nella sua versione completa. E'
stata migliorata l'accuratezza di previsione dei chemical shift.
http://home.cc.umanitoba.ca/~budzelaa/gNMR/gNMR.html
http://home.cc.umanitoba.ca/~budzelaa/gNMR/gNMR-license.html
Durante l'installazione del programma viene
chiesto il numero di serie, utilizzare N500-011292-715.
Per generare lo spettro, è necessario disegnare prima la
molecola (ad es. con Isis Draw) e poi importare il file generato
(.skc) in gNMR. (File / Import / MDL-SKC).
N.B. : i gruppi ossidrili non vanno disegnati come OH ma come
O-H con il legame esplicitato. Così pure per i gruppi amminici,
ecc.
Per vedere una raccolta di spettri NMR generati con gNMR andate
qui: Spettroscopia
NMR.
|
|
|
|
|
|
|
. . . . . .
. . . . . . . .. . . ..
. HyperChem
Programma professionale di modellistica molecolare
Hyperchem era a pagamento, ma dato che non viene più aggiornato
dal 2007 e da qualche anno non è più distribuito,
si può ottenere una copia gratuita perfettamente funzionante
qui:
Hyperchem - download
Ottimo programma della Hypercube, disegna le molecole in 3D, ottimizza
la loro struttura tridimensionale, calcola l'energia minima utilizzando
metodi di meccanica quantistica, ricava lo spettro IR delle molecole
e per ogni frequenza assorbita mostra un'animazione delle vibrazioni
molecolari. Mostra gli orbitali molecolari, sia quelli di legame
che di antilegame e in particolare consente di valutare la struttura
degli orbitali HOMO e LUMO per meglio comprendere la reattività
delle molecole. Fa anche calcoli di termodinamica e di cinetica
delle reazioni. Disegna in pochi istanti sequenze di amminoacidi,
di nucleotidi o di zuccheri. Ha ottime capacità di rendering
e offre immagini di qualità fotografica.
Queto è un programma facile da usare ed immediato come
ArgusLab, ma in più ha tecniche di ottimizzazione più
avanzate ab-initio e inoltre simula spettri IR.
Dato che Hyperchem non è più stato aggiornato da
18 anni, se si vogliono elaborare le molecole con tecniche quantomeccaniche
più recenti bisogna passare ad ORCA e Avogadro che, però,
sono molto più complessi da usare.
|
|
|
|
|
|
|
.
. . . . . . . . .. . . . ChemOffice
Professional
Disegna le molecole in 2D
Assegna il nome IUPAC
Calcola costanti chimico-fisiche
Genera spettri NMR
E' un programma professionale che può essere provato gratuitamente
solo per 15 giorni scaricandolo al sito:
http://www.cambridgesoft.com/Ensemble_for_Chemistry/ChemOffice/
Svolge le funzioni di più programmi gratuiti insieme: disegna
come ISIS Draw, calcola le costanti chimico fisiche come Chemsketch
(ma è più completo), assegna il nome IUPAC come
Chemsketch, traccia lo spettro NMR come gNMR (ma fornisce chemical
shift molto più affidabili).
Inoltre calcola la struttura 3D delle molecole, mostra gli orbitali
molecolari, esegue calcoli quantomeccanici come ArgusLab.
|
|
|
|
|
|
. . . . . .. . . . . .. . . . . Biovia
Discovery Studio Visualizer
Visualizza le molecole in 3D
https://www.3dsbiovia.com/products/collaborative-science/biovia-discovery-studio/visualization.html
Tra i programmi che permettono di vedere e manipolare le molecole
in tre dimensioni, va segnalato anche Biovia DS Visualizer (gratuito!!)
che oltre alle molecole normali è particolarmente adatto
a manipolare proteine, DNA e RNA.
DS Visualizer si rivela potente e flessibile nello scegliere ed
evidenziare ogni parte della molecola, offre molte opzioni di
visualizzazione e produce immagini di buona qualità grafica.
(Secondo me Chimera è da preferire)
|
|
|
|
|
|
|
. . . . . . . . . .. . . . . . . . .
.. . . . . . . . . Orbital Viewer
Mostra gli orbitali di
atomi e molecole
http://www.orbitals.com/orb/ov.htm
Con questo programma gratuito si possono rappresentare tutti gli
orbitali atomici per meglio comprenderne la forma e anche la struttura
interna compresi i nodi.
Si possono inoltre avvicinare due o più atomi fino ad ottenere
molecole.
|
|
|
|
|
|
Altri programmi interessanti
Gaussian - Programma di chimica computazionale professionale.
Ottimizza le molecole con tutte le tecniche disponibili, calcola
spettri IR, Calcola forma ed energia degli orbitali MO, Calcola
lo stato di transizione e l'energia durante la reazione, esegue
simulazioni di dinamica molecolare
Spartan Wavefunction - Ottimo programma professionale di
modellistica molecolare simile a Hyperchem. Usa metodi quantomeccanici
avanzati e calcola spettri IR, spetri NMR, stati di transizione
di reazioni e molto altro. Dispone di un database molto vasto con
cui confrontare gli spettri calcolati.
MestreNova - Permette di calcolare uno spettro NMR simulato
di una molecola a piacere
Permette di trasformare un segnale FID prodotto da uno strumento
di acquisizione di spettri NMR in uno spettro NMR leggibile applicando
la Trasformata di Fourier.
Crocodile Chemistry - Simula un intero laboratorio chimico e
permette di realizzare centinaia di reazioni ed esperienze di laboratorio
e di seguirle osservando le variazioni di pH, temperatura, composizione,
ecc.
Swiss PDB Viewer - Ottimo visualizzatore di macromolecole
(proteine, DNA) in formato Pdb. E' del tutto gratuito.
ConceptDraw Office - Disegna impianti chimici industriali.
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|